ChemiQ
ChemiQ
用量子之钥开启计算化学新世界
软件介绍
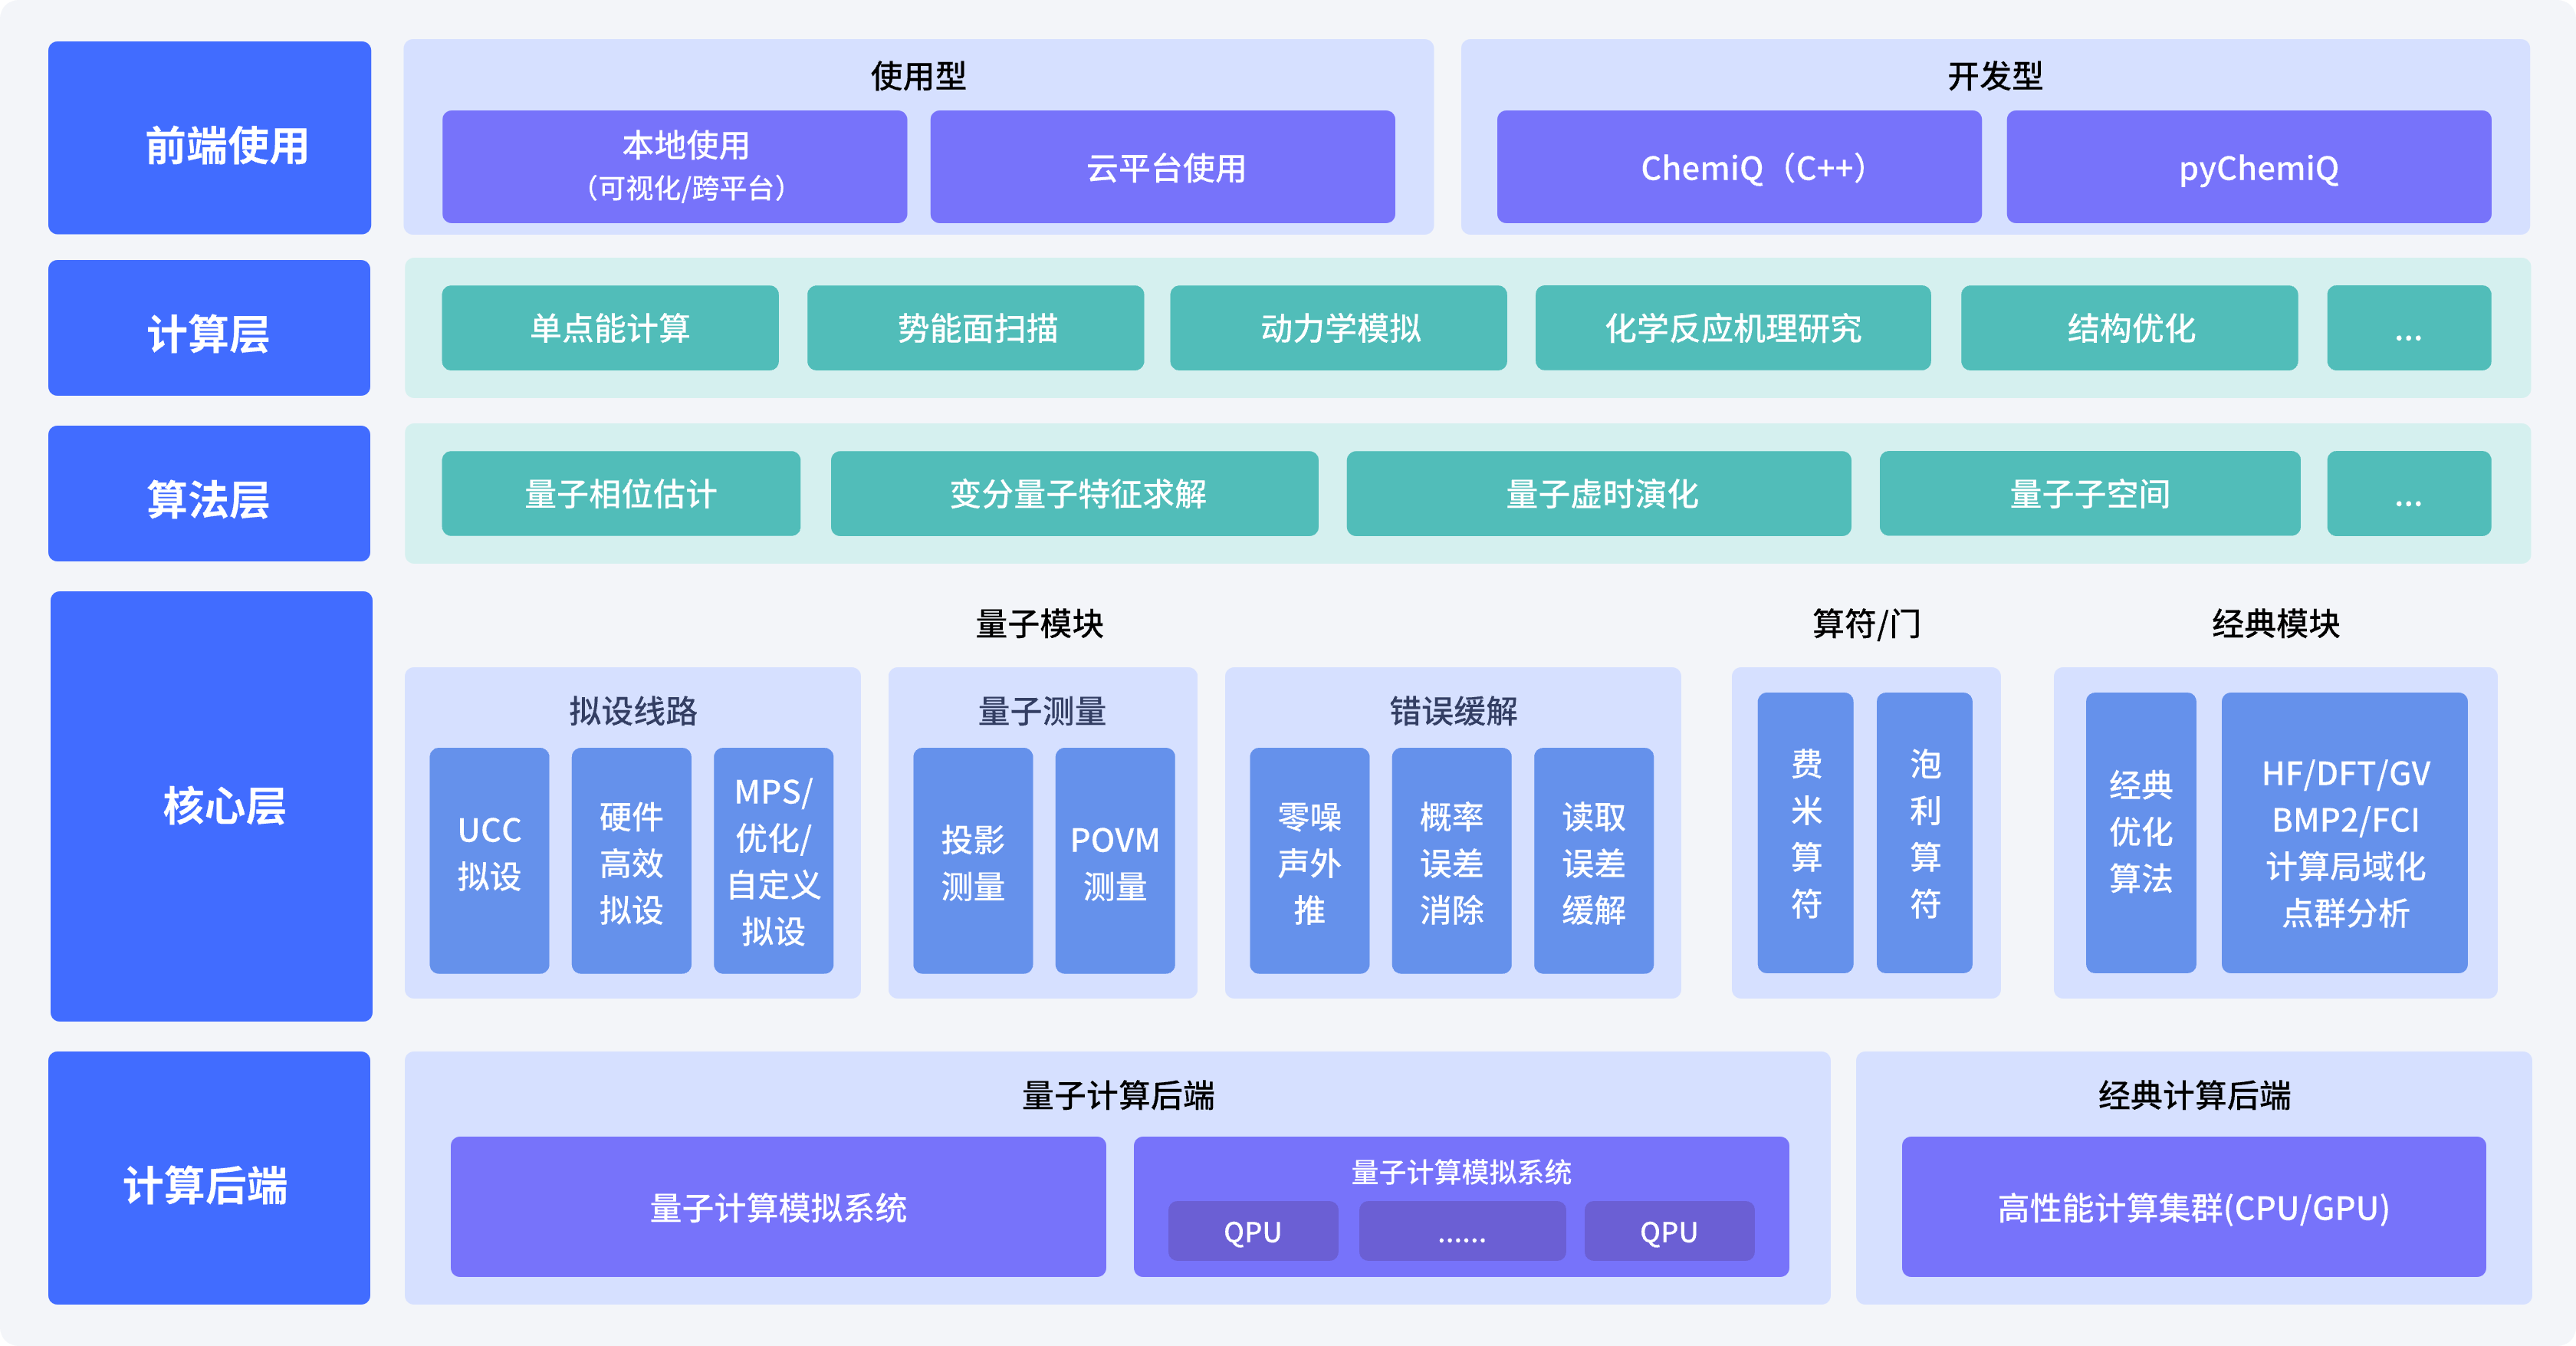
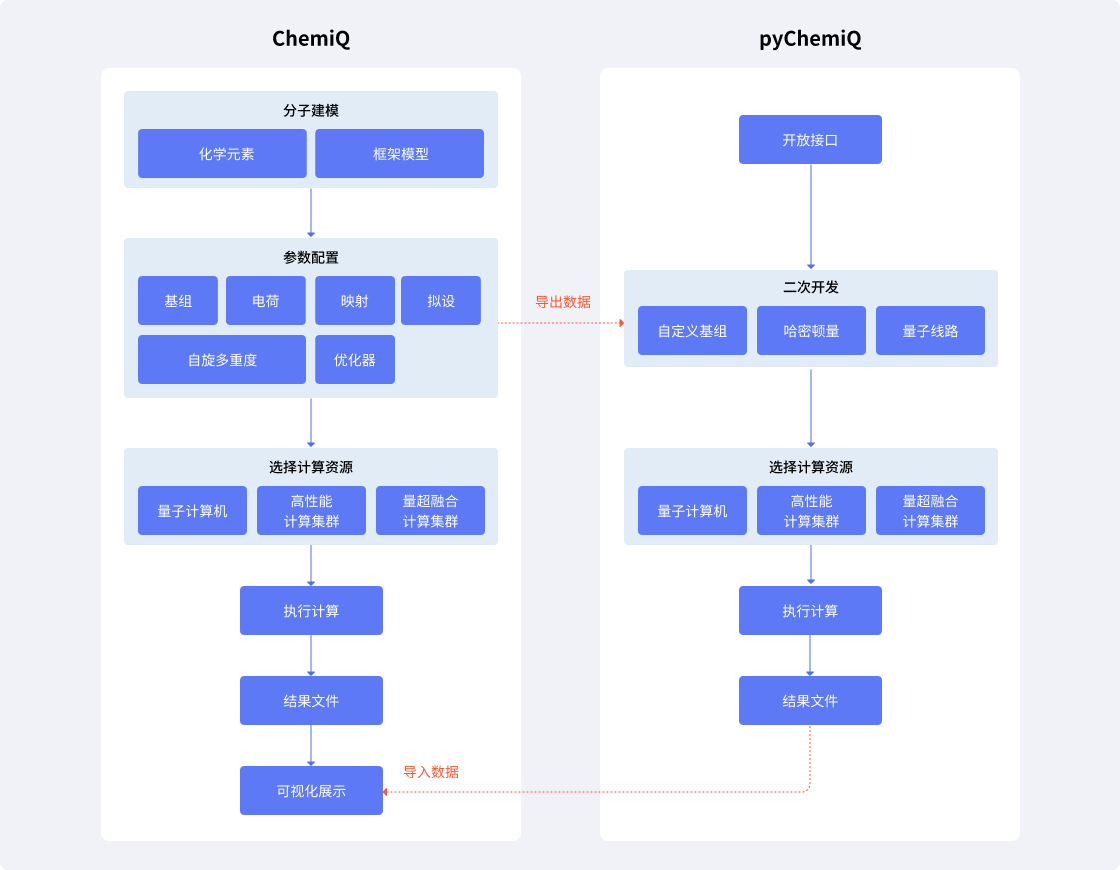
ChemiQ依托本源量子自主研制的QPanda量子软件开发包,利用量子叠加与纠缠的天然优势,使用真实或模拟量子计算机来计算分子能量和结构、计算化学反应、模拟势能曲线、模拟动力学轨迹等。未来在加速化学合成、药物研发、材料设计、能源开发等方面具备广泛应用前景。提供ChemiQ客户端和pychemiq框架两种软件,用户可按需使用,也可进行联合使用,自定义拓展性高。
功能介绍
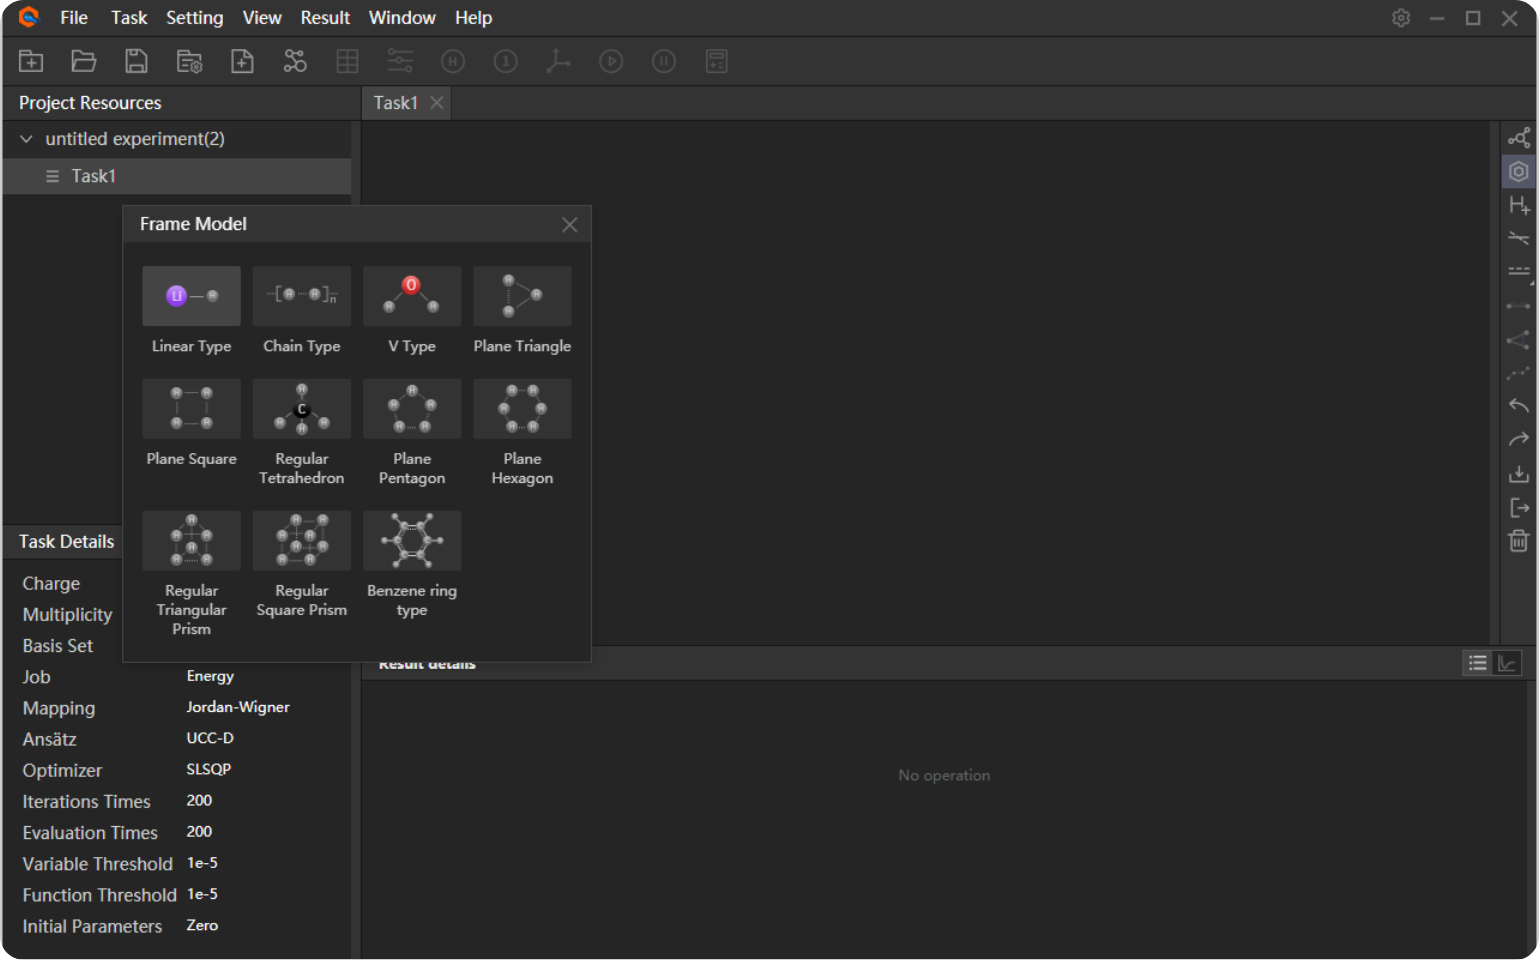
 灵活的分子建模与结构分析
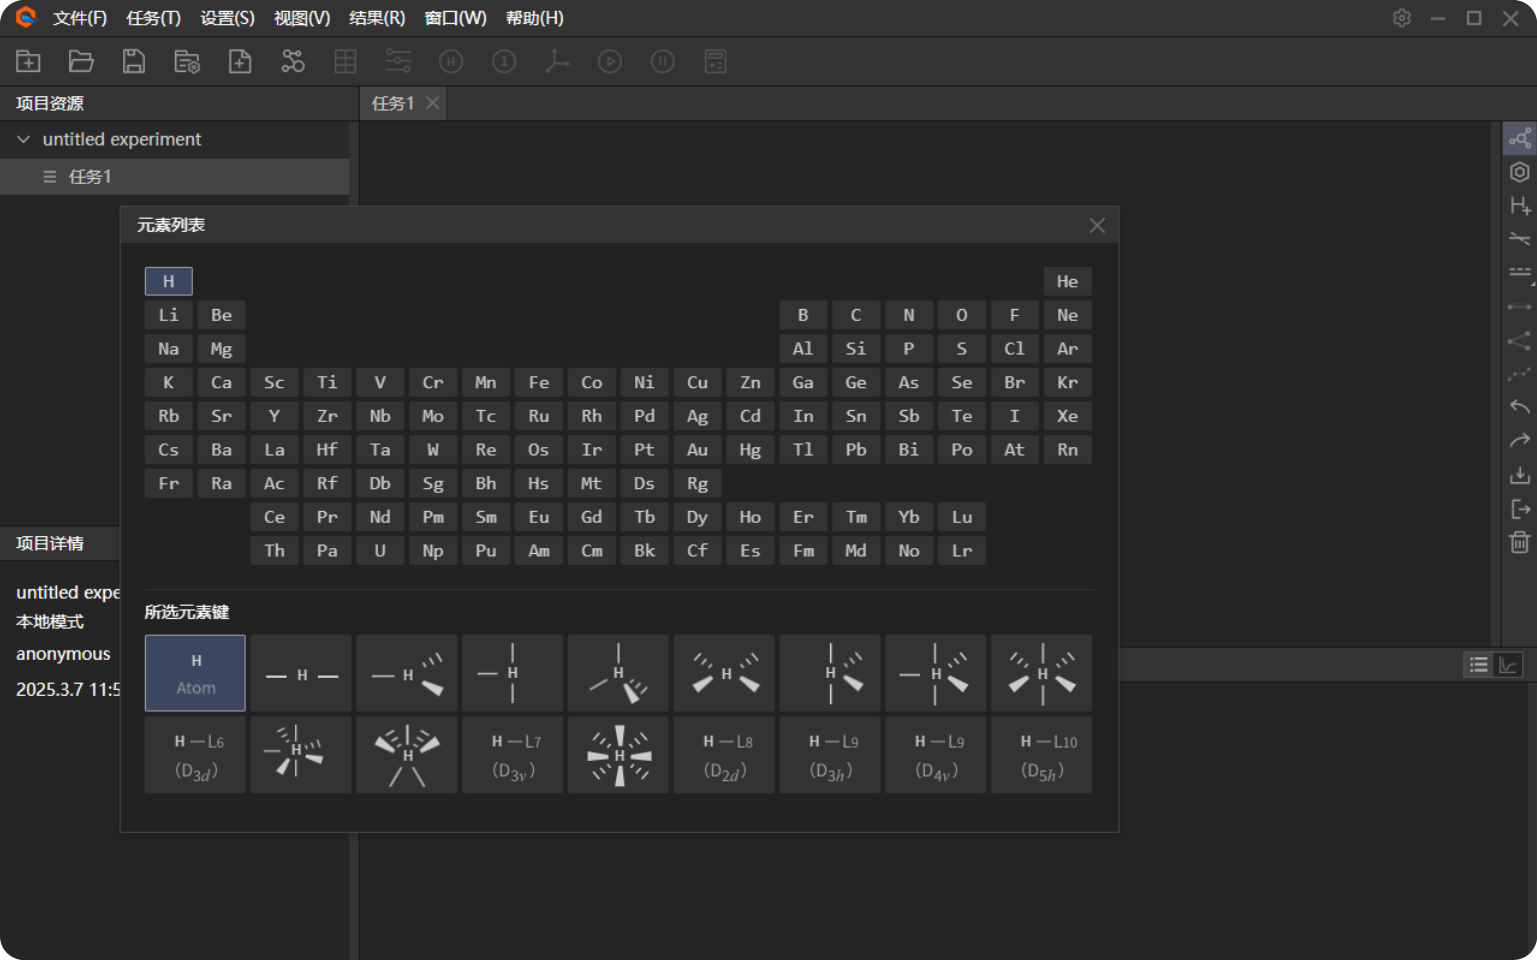
· 支持线形、环状、立体结构的分子模型构造,支持全部元素和键型的构建
· 支持断键、加键,分子平移与旋转
· 兼容经典计算化学包几何结构文件读取与导出
多种量子-经典算法参数配置
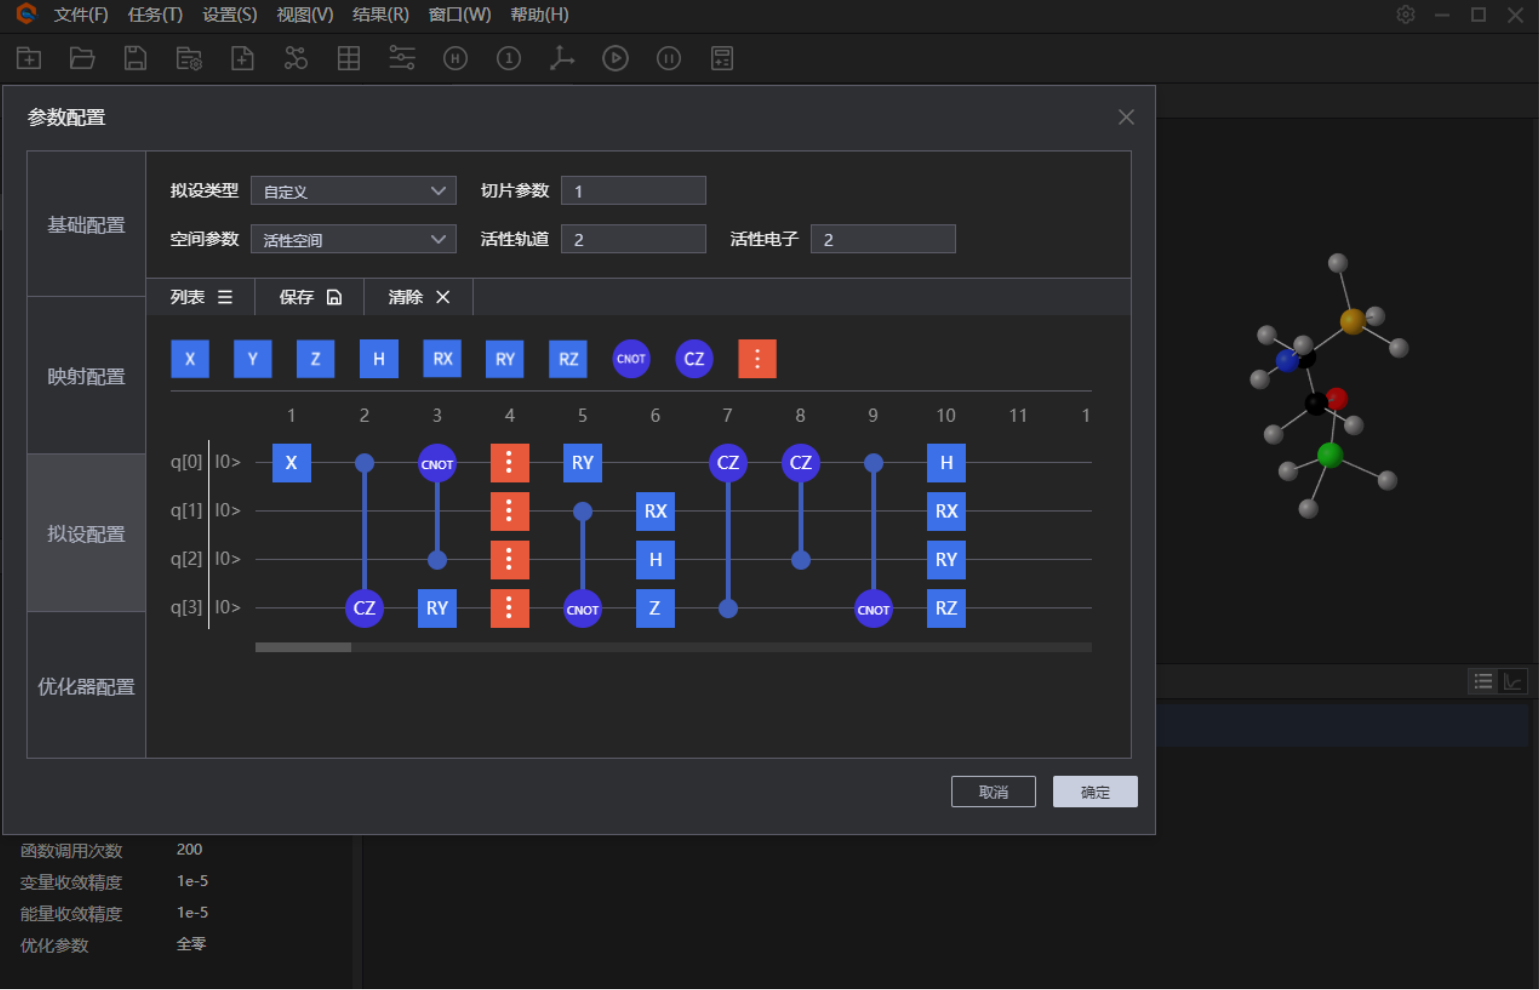
·支持UCC-S/D/SD、HE、Symmetry-preserved以及自定义拟设构造
· 支持JW、Parity、BK、multi-segment parity等映射方式
· 支持GD、SLSQP、Nelder-mead、Powell、Cobla、L-BFGS-B、GAQPSO等7种优化算法
· 支持参数线性组合优化方法
· 支持Pauli-grouping、Shadow tomography等期望测量优化方法
· 支持经典计算化学方法MP2,CCSD的计算
· 支持600多种高斯型基组,以及用户自定义基组的计算
· 支持活性空间、冻结轨道配置
丰富的计算资源和计算功能
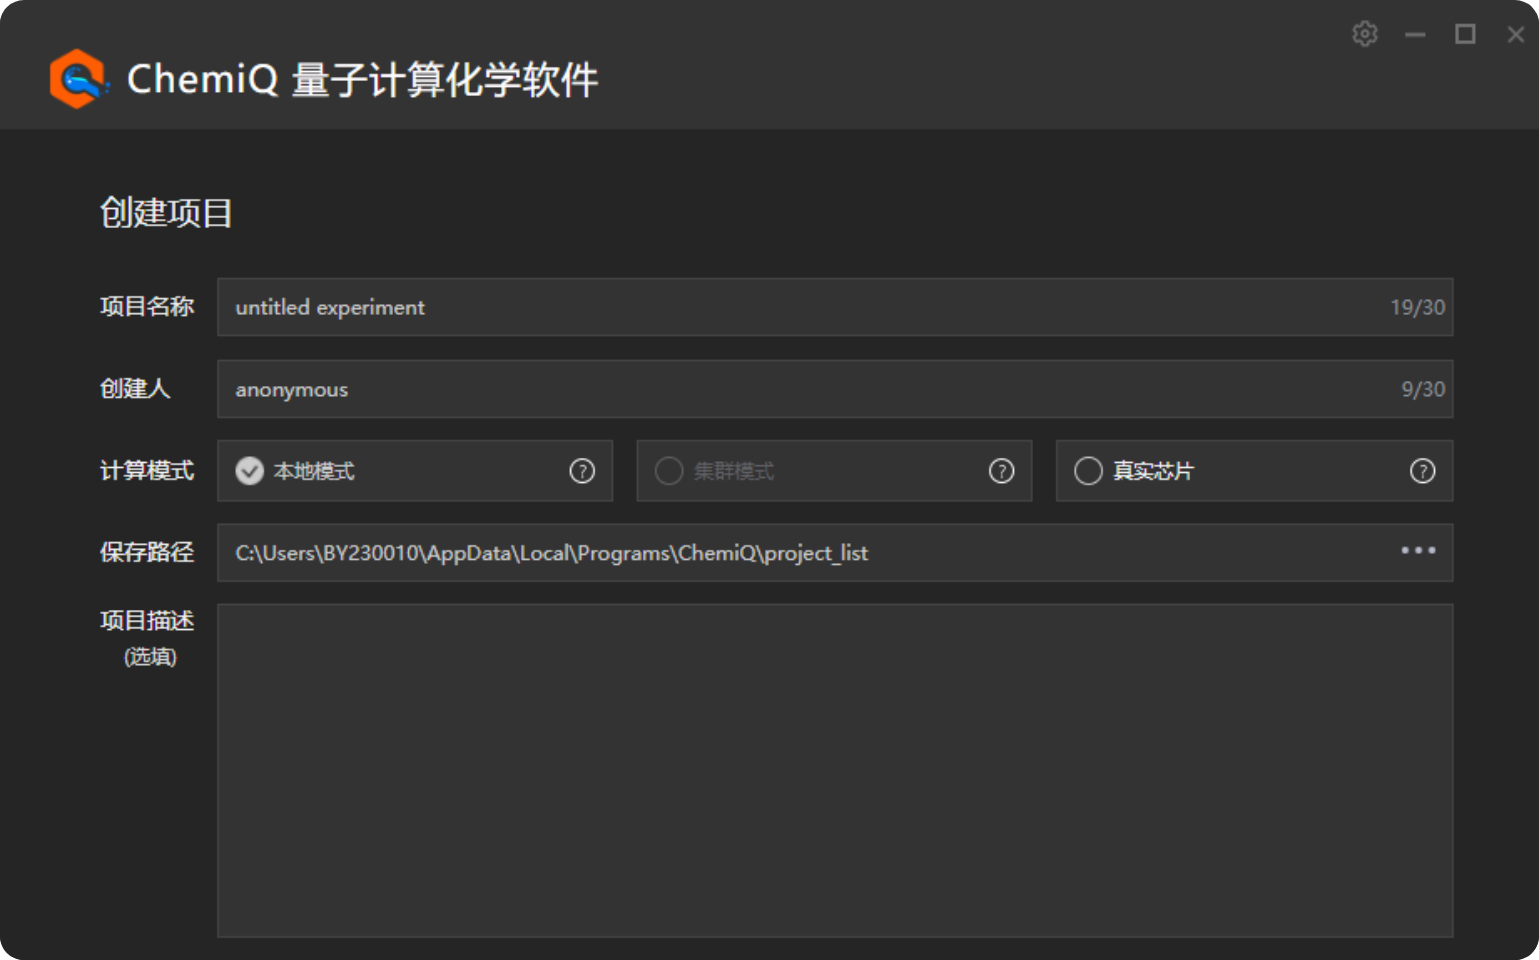
· 支持真实量子芯片计算、集群计算及定制化部署
· 支持从距离、角度和二面角进行势能面扫描
· 支持分子单点能计算
· 支持动力学的分子运动模拟
可视化交互和多语言支持
· 支持全栈配置与结果显示,前端可视化编辑计算任务,实时交互更新
· 新增国际版前端页面,包括对应的英文版视频教程与用户手册
· 前后端统一配置文件和计算结果文件格式,跨系统平台可用,前后端文件可互读
使用流程
技术先进
化学计算普遍性难点
- 1.大体系复杂分子态计算
- 2.过渡态理论的修正
- 3.高精度计算分子间弱相互作用
- 4.原子核量子效应的模拟
- 5.大尺度模拟及多尺度嵌套模拟
- 6.准简并体系的电子结构问题
ChemiQ量子化学计算
- 变分量子算法
- 量子优化算法
- 量子虚实演化
- 量子机器学习
- 更多.....
应用广泛
分子能量计算
分子势能面计算
化学反应计算
寻找最稳定结构
频率/光谱计算
定制化服务
量子化学计算行业培训
定制化的开发服务
提供集群部署服务
旗舰版独享功能更新
接入本源真实量子芯片